このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
情報機構のページで詳細を見る・申し込む →
日時・受講料
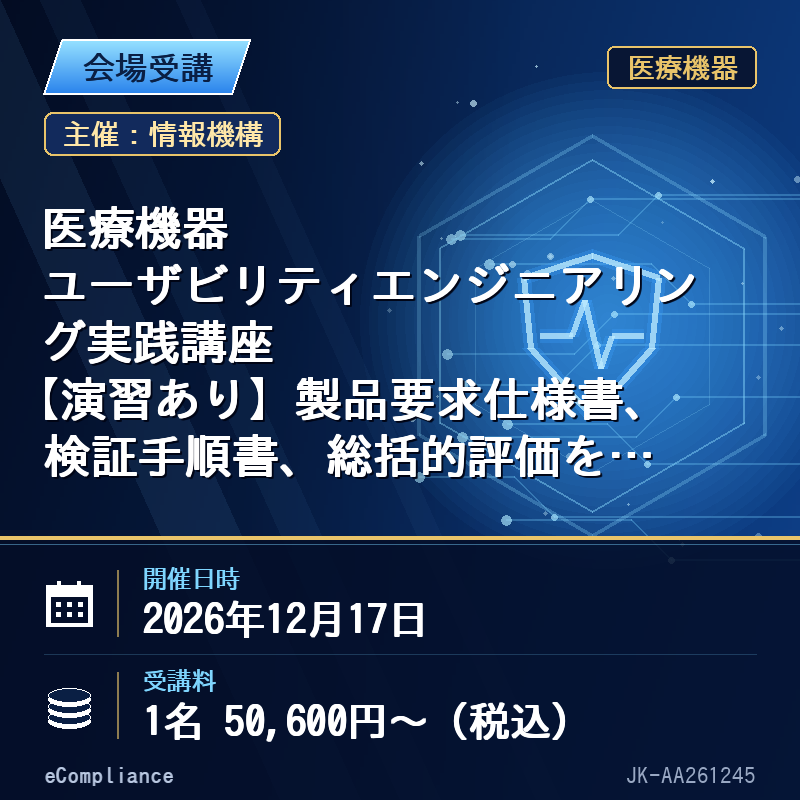
- 日時:2026年12月17日(木) 10:30-16:30
- 会場:[東京・大井町]きゅりあん 4階第2特別講習室
- 【会場受講】1名 50,600円(税込)/1社2名以上同時申込の場合 1名につき 39,600円
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
株式会社モノ・ウェルビーイング 代表 榊原 正博 氏
セミナーポイント
■講座のポイント
本講座では、IEC 62366-1およびFDAガイダンスを踏まえ、ユーザビリティエンジニアリングを医療機器の設計開発プロセスへ組み込む方法を解説します。使用仕様、使用関連リスク分析、ユーザーインターフェース仕様、形成的評価および総括的評価を、製品要求仕様書、検証記録、妥当性評価記録と結び付けます。最後の90分は総合演習とし、モデル医療機器を題材に、製品要求仕様書、検証手順書、総括的評価を含む妥当性評価手順書を作成します。開発完了時に製品標準書の文書群がユーザビリティエンジニアリングファイルとして成立する、重複の少ない文書作成・管理の実務を習得します。
■受講後、習得できること
・IEC 62366-1およびFDAガイダンスを設計開発プロセスへ組み込む方法
・ユーザビリティエンジニアリングSOPと製品標準書の文書体系を構築する方法
・ユーザビリティ要求事項を含む製品要求仕様書の作成方法
・製品要求事項から検証項目、検証方法及び判定基準を導く方法
・総括的評価を含む妥当性評価手順書を作成し、ユーザビリティエンジニアリングファイルへ統合する方法
■受講対象
・医療機器の設計・開発、ユーザーインターフェース設計を担当する方
・ユーザビリティエンジニアリング、ヒューマンファクター業務を担当する方
・品質保証、QMS、リスクマネジメント、設計審査を担当する方
・薬事申請資料またはFDA提出資料の作成・レビューを担当する方
・ユーザビリティテストの計画・実施やSOP整備をこれから行う方
■本テーマ関連法規・ガイドラインなど
・IEC 62366-1:2015+AMD1:2020 Medical devices – Part 1: Application of usability engineering to medical devices
・IEC TR 62366-2:2016 Medical devices – Part 2: Guidance on the application of usability engineering to medical devices
・JIS T 62366-1:2022 医療機器-第1部:医療機器へのユーザビリティエンジニアリングの適用
・ISO 14971:2019 Medical devices – Application of risk management to medical devices
・ISO/TR 24971:2020 Medical devices – Guidance on the application of ISO 14971
・JIS T 14971:2020 医療機器-リスクマネジメントの医療機器への適用
・ISO 13485:2016/JIS Q 13485:2018 医療機器-品質マネジメントシステム
・FDA Applying Human Factors and Usability Engineering to Medical Devices(2026年8月)
・FDA Content of Human Factors Information in Medical Device Marketing Submissions(2026年5月)
セミナー内容
1.ユーザビリティエンジニアリングを組み込んだ医療機器開発
1-1.ユーザビリティエンジニアリングの目的と安全性
1-2.ヒューマンファクター、使用エラーおよび正常使用の基本用語
1-3.IEC 62366-1のプロセスと要求事項の全体像
1-4.ISO 14971による使用関連リスクマネジメントとの接続
1-5.設計開発計画、設計レビュー、検証および妥当性評価への組込み
2.FDAの2026年版ヒューマンファクターガイダンス
2-1.2026年8月版ガイダンスの位置付けと基本的な考え方
2-2.2026年5月版ガイダンスのリスクベース提出フレームワーク
2-3.重要タスクの特定とヒューマンファクター情報の範囲
2-4.ユーザビリティテストとFDA提出資料に求められる記録
2-5.IEC 62366-1とFDAガイダンスを同時に満たす文書構成
3.設計開発プロセスに組み込まれるユーザビリティエンジニアリング
3-1.ユーザビリティエンジニアリングSOPと設計開発管理規定の役割分担
3-2.プロセスのインプット、アウトプット、責任者および終了条件
3-3.製品要求仕様書、リスク文書およびユーザーインターフェース仕様の共通利用
3-4.文書索引、版管理、変更管理およびトレーサビリティ
3-5.開発完了時に製品標準書をユーザビリティエンジニアリングファイルとして完成させる方法
4.使用仕様、使用関連リスク分析および要求事項
4-1.意図する用途、ユーザー、患者集団および使用環境の整理
4-2.既知の使用上の問題、市販後情報および予見可能な使用エラー
4-3.タスク分析とハザード関連使用シナリオの作成
4-4.重要タスク、リスクコントロールおよび受入基準の設定
4-5.ユーザビリティ要求事項を製品要求仕様書へ反映する方法
5.形成的評価と総括的評価の計画
5-1.形成的評価と総括的評価の目的および実施時期
5-2.ユーザーインターフェース仕様、ラベリングおよび教育訓練
5-3.参加者、使用環境、重要タスクおよび評価シナリオの設定
5-4.タスク指示、モデレーター台本、観察記録および事後インタビュー
5-5.成功、使用エラー、接近事象、操作上の困難および受入基準
5-6.評価結果から設計変更、再評価および残存リスク評価へつなぐ方法
6.検証・妥当性評価とユーザビリティエンジニアリングファイル
6-1.設計検証と設計開発の妥当性評価の違い
6-2.製品要求事項と検証項目・判定基準のトレーサビリティ
6-3.意図するユーザーおよび使用環境を反映した妥当性評価
6-4.設計開発文書の統合、ファイル索引および完成レビュー
7.製品要求仕様書・検証手順書・妥当性評価手順書の作成演習
・モデル医療機器の説明、前提条件およびグループ内の役割分担
・使用仕様、重要タスクおよび使用関連リスクの整理
・ユーザビリティ要求事項を含む製品要求仕様書の作成
・要求事項、リスクコントロールおよび受入基準の記載
・製品要求事項に対応する検証項目と検証方法の設定
・検証条件、判定基準および記録方法を含む検証手順書の作成
・意図するユーザー、使用環境および使用シナリオの設定
・総括的評価を組み込んだ妥当性評価手順書の作成
・参加者、教育訓練、観察項目、事後インタビューおよびデータ収集
・受入基準、使用エラーの原因分析および残存リスクの評価方法
・作成文書をユーザビリティエンジニアリングファイルへ組み込む索引の作成
・グループ発表、相互レビューおよび講師講評
出典:株式会社情報機構(https://johokiko.co.jp/seminar_medical/AA261245.php)。掲載は情報機構との提携によります。
レビュー
レビューはまだありません。