このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
情報機構のページで詳細を見る・申し込む →
日時・受講料
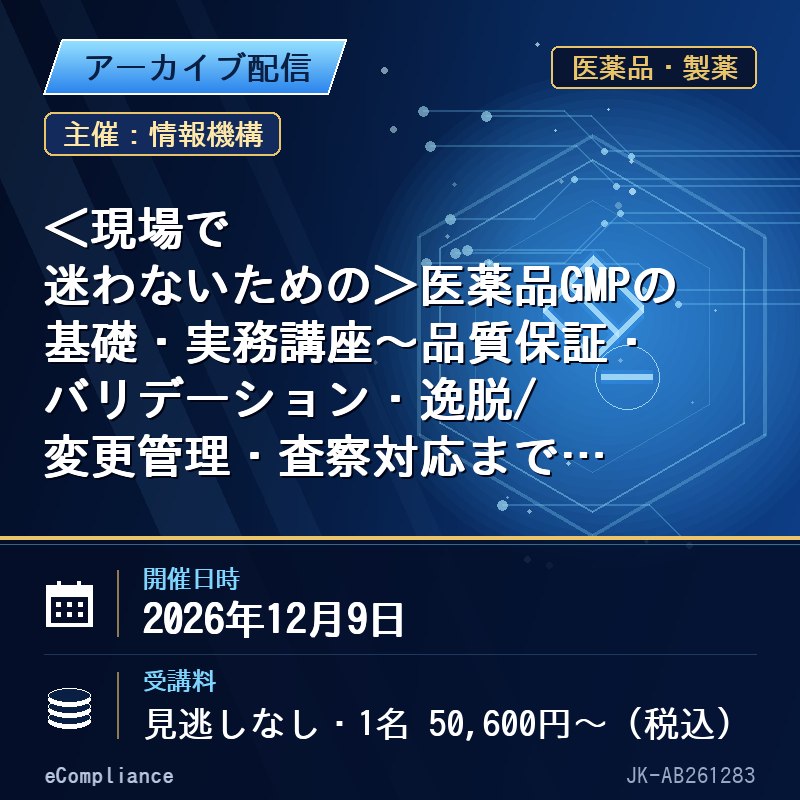
- 日時:2026年12月9日(水) 10:30-16:30
- 【オンライン受講(見逃し視聴なし)】1名 50,600円(税込)/1社2名以上同時申込の場合 1名につき 39,600円
- 【オンライン受講(見逃し視聴あり)】1名 56,100円(税込)/1社2名以上同時申込の場合 1名につき 45,100円
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
PURMX Therapeutics, Inc 顧問 宮嶋 勝春 氏
セミナーポイント
■講座のポイント
1963年に米国で最初のGMPが導入されてから、60年以上が経過した。この間、GMPにはバリデーションの考え方が導入され、2000年代以降は、リスクマネジメントやQuality by Design(QbD)を基盤として、科学的・体系的に品質を作り込む考え方へと発展してきた。特にプロセスバリデーションは、従来の「3ロットによる検証」から、開発から商用生産、継続的工程確認(CPV)までを含むライフサイクルを通じて工程を理解・管理する考え方へと変化している。また、GMPは製造部門だけの活動ではなく、QA、QC、開発、エンジニアリングなど、組織全体で品質を支える品質文化へと広がっている。
本セミナーでは、こうしたGMP・バリデーションの変遷を振り返りながら、GMPの本質と、現在の製造現場で求められる実務を体系的に解説する。品質保証、バリデーション、逸脱・変更管理、CAPA、文書・記録管理、データインテグリティ、品質文化、査察対応まで、単に規制を知識として学ぶのではなく、「なぜ必要なのか」「現場ではどう判断するのか」「査察でどう説明するのか」という実務の視点から、演者の経験を交えて紹介する。さらに、実際の品質問題や査察指摘事例を踏まえ、現場で判断に迷いやすいポイントや、品質保証体制を継続的に改善するための考え方についても解説する。
■受講後、習得できること
・GMPの歴史と、現在のGMPに至った背景
・バリデーションの歴史と、その本質的な考え方
・GMP三原則と、製造現場における具体的な対応
・品質リスクマネジメント(QRM)の基本と実務への活用
・製剤開発(Quality by Design)とGMPのつながり
・製造現場に潜む「暗黙知」と、その品質への影響
・ライフサイクルを通じた品質保証の考え方
・Quality CultureとGMPの関係、品質を組織で支える考え方
・逸脱・変更管理における実務上のポイント
・査察で説明できるGMP運用の考え方
■講演中のキーワード
Master Plan、Validation、Quality by Design、暗黙知、Continued Process Validation、査察、GMP、Quality Risk Management、CAPA、逸脱管理、変更管理、Data Integrity、Quality Culture
セミナー内容
1.GMPはなぜ必要なのか ― GMPの歴史から「本質」を理解する
1.1 GMPはなぜ生まれたのか ― 医薬品品質問題から学ぶGMPの背景
1.2 GMPは「ルール」ではなく「品質を保証する仕組み」
1.3 GMPが求める「3つの基本」― GMP三原則とは何か
1.4 現場でGMPが形骸化するのはなぜか ― 「手順遵守」だけでは足りない
2.GMPとValidation ― 「3ロット検証」からライフサイクルへ
2.1 Validationとは何か ― なぜ必要なのか、なぜ難しいのか
2.2 Validationと日常生産は何が違うのか
2.3 「3ロット作ればValidationは終わり」なのか
2.4 Validationに残されている課題 ― 開発と製造をどうつなぐか
3.製剤開発とGMP ― 品質は製造現場だけでは作れない
3.1 品質リスクマネジメントとは何か
3.1.1 QRMの基本と実践上の課題
3.1.2 QRMと知識管理 ― 現場の「暗黙知」をどう扱うか
3.2 Quality by Design(QbD)に基づく製剤開発
3.2.1 QbDによる製剤開発の基本プロセス
3.2.2 QbDは何が難しいのか ― 「形式的QbD」からの脱却
3.3 QbDはValidationをどう変えたのか
3.3.1 なぜライフサイクルマネジメントが必要になったのか
3.3.2 ライフサイクルを通じたProcess Validation
3.3.3 QbD・QRM・知識管理・Validationのつながり
3.4 QbDによる品質保証の変化
3.4.1 「結果を試験する」から「品質を工程で作り込む」へ
3.4.2 数値による管理からControl Strategyによる管理へ
4.開発から製造現場へ ― 技術移転で品質を失わないために
4.1 技術移転とは何か ― 「情報を渡す」だけではない
4.2 技術移転で重要となる組織・責任・知識・文書
4.3 技術移転で起こりやすい典型的な失敗
4.4 開発部門と製造部門の「認識のずれ」をどう防ぐか
4.5 承認申請書と製造現場の齟齬をどう防ぐか
5.製造現場で何を管理するのか ― GMP三原則から実務を考える
5.1 GMP組織と各部門の役割 ― 「誰が品質に責任を持つのか」
5.2 GMP三原則と製造現場での具体的対応
5.3 交叉汚染対策 ― CCSに基づくリスクベースの管理
5.4 逸脱・変更管理 ― 「何が起きたか」から「なぜ起きたか」へ
5.5 ヒューマンエラー ― 「人の注意力」に頼らない仕組み
5.6 Data Integrity ― 「正しい記録」をどう保証するか
5.7 CAPAは本当に機能しているのか
5.8 文書・記録管理 ―GMP文書・Data Integrity・電子記録
6.Quality Culture ― なぜ「正しい仕組み」があっても品質問題は起こるのか
6.1 Quality Cultureとは何か
6.2 Quality Cultureと医薬品品質との関係
6.3 医薬品に係る不祥事から考える「組織の品質問題」
6.4 なぜ品質問題を「見て見ぬふり」するのか
6.5 Quality Cultureを醸成するために、現場と経営者は何をすべきか
7.GMP適合性調査 ― 査察官は何を見て、何を聞くのか
7.1 GMP適合性調査とは何か ― 法的根拠と目的
7.2 適合性調査の流れと査察対応のポイント
7.3 査察官は「何」を確認しているのか
7.4 具体的な指摘事例から考えるGMP
7.5 「この質問にどう答える?」― 査察対応ケーススタディ
7.6 査察指摘から学ぶ「よくある失敗」と改善事例
8.まとめ
<質疑応答>
出典:株式会社情報機構(https://johokiko.co.jp/seminar_medical/AB261283.php)。掲載は情報機構との提携によります。
レビュー
レビューはまだありません。