株式会社イーコンプライアンス

規制対応と品質保証に、そのまま使える文書と知識を。

医療機器・医薬品から、化粧品・医薬部外品、化学・材料、エレクトロニクス、エネルギー・環境・機械まで。規制を受けるあらゆる業種の品質保証と規制対応を、セミナー/AIで作るQMS文書/専門書/VOD で支えます。

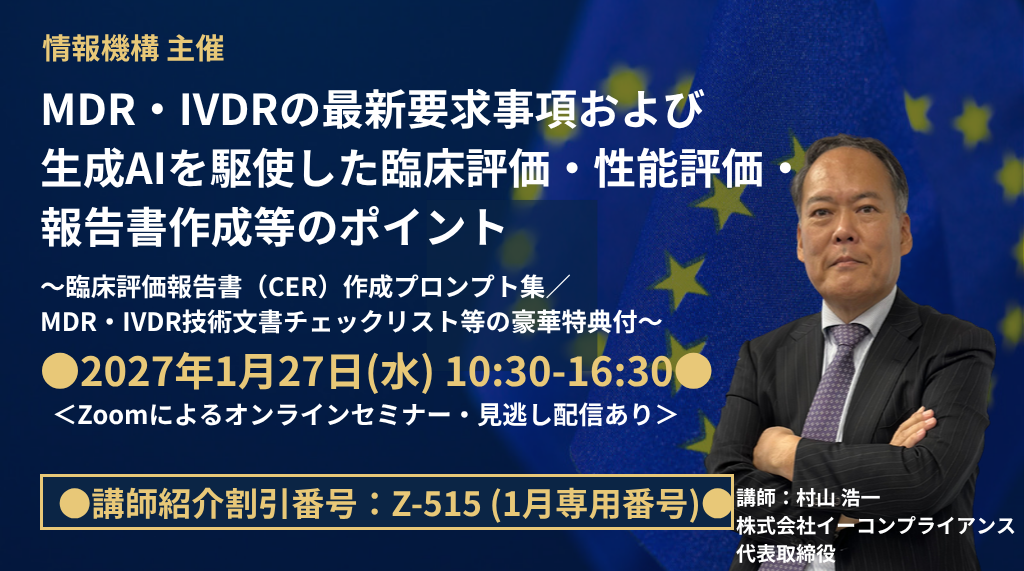
(1/27)MDR・IVDRの最新要求事項および生成AIを駆使した臨床評価・性能評価・報告書作成等のポイント~臨床評価報告書(CER)作成プロンプト集/MDR・IVDR技術文書チェックリスト等の豪華特典付~

¥77,000 (税込)
  • 主催株式会社情報機構(お申し込みは情報機構のページで承ります)
  • 日時2027年1月27日(水) 10:30-16:30
  • 講師株式会社イーコンプライアンス 代表取締役 村山 浩一
  • 受講料77,000円(税込・オンライン受講(見逃し視聴なし)・1名)ほか

講演要旨・プログラム・講師の紹介は、下のタブをご覧ください。

主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。

PDFこの商品のパンフレット(2 ページ)をダウンロード社内の稟議・参加申請・回覧にお使いください
SKU: JK-AB270151
Category: ,
受講形式ライブ配信見逃し配信

日時・受講料

  • 日時:2027年1月27日(水) 10:30-16:30
  • *途中、お昼休みや小休憩を挟みます。
  • 【オンライン受講(見逃し視聴なし)】1名 77,000円(税込)/1社2名以上同時申込の場合 1名につき 66,000円
  • 【オンライン受講(見逃し視聴あり)】1名 82,500円(税込)/1社2名以上同時申込の場合 1名につき 71,500円
  • *「見逃し視聴あり」でお申込の場合、当日のご参加が難しい方も後日セミナー動画の視聴が可能です。

受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。

会場・受講形式

  • 会場:オンライン(Zoom によるライブ配信)
  • 受講形式:ライブ配信・見逃し配信

お申し込み

主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。

講師紹介割引番号:Z-515(1月専用番号)
情報機構のお申し込みフォームで、割引番号の欄(無い場合は備考欄)に、この番号をご入力ください。
情報機構のページで申し込む →

■講座のポイント
 MDR・IVDRの適用開始から数年が経過し、臨床評価報告書(CER)・性能評価報告書(PER)の作成とNotified Body(NB)の指摘対応が企業の大きな負担となっている。加えて欧州委員会は2025年12月に改正案を公表した。
 本講座では、現行要求と改正案を区別したうえで、MDR附属書XIV/IVDR附属書XIIIの要求事項をMDCGガイダンスとともに整理し、文献調査・同等性・PMCF/PMPFを解説する。各章では生成AIによる文献スクリーニングやCER/PER草案作成をデモし、原文照合と人による確認の手順まで示す。

■主な受講対象者様
・医療機器・体外診断用医薬品メーカーの薬事(RA)部門、欧州市場担当者
・臨床評価報告書(CER)・性能評価報告書(PER)の作成・改訂担当者
・品質保証(QA)部門、技術文書の維持管理・Notified Body対応担当者
・市販後調査(PMS/PMCF/PMPF)、ビジランス(安全性情報)担当者
・欧州販売子会社・EC REP(授権代理人)との窓口担当者、輸出管理担当者
・欧州市場への新規参入を検討している開発部門・事業企画部門の責任者
※上記以外の担当者様も大歓迎です。

■受講後、習得できること
・MDR附属書XIV/IVDR附属書XIIIが求める臨床評価・性能評価の要求事項を体系的に理解できる
・CEP/CER、PEP/PERの構成と記載すべき内容を、MDR・IVDR本文と関連MDCGガイダンスに沿って整理できる
・文献調査の検索戦略・採否基準・バイアス評価を、再現性のある形で文書化できる
・同等性(equivalence)の主張可否と、必要となるデータアクセス・契約要件を適用条件に応じて判断できる
・PMS計画・PMCF/PMPF計画・PSUR・SSCP/SSPの対象と更新頻度を整理し、継続的な更新体制を設計できる
・2025年12月公表の改正案について、現行要求との違いと自社への影響を把握できる
・生成AIで文献スクリーニングやCER/PERの草案を作成し、原文照合・承認まで含めて効率化する手順を習得できる

■本テーマ関連法規・ガイドラインなど
・MDR(規則(EU) 2017/745):附属書I(GSPR)、附属書II・III(技術文書)、附属書XIV(臨床評価・PMCF)、附属書XV(臨床試験)
・IVDR(規則(EU) 2017/746):附属書I、附属書II・III、附属書XIII(性能評価・PMPF)、附属書XIV(性能試験)
・規則(EU) 2023/607(MDR移行期間の延長)、規則(EU) 2024/1860(IVDR移行措置・EUDAMED段階的運用)
・欧州委員会によるMDR・IVDR改正案(COM(2025) 1023、2025年12月公表、審議中)
・MDCGガイダンス(MDCG 2020-5、2020-6、2020-7、2020-8、2020-13、2022-2、2022-21、2023-7 ほか)
・MEDDEV 2.7/1 rev.4(臨床評価。MDR・MDCGと整合する範囲で参照)
・ISO 14155(医療機器の臨床試験の実施基準)、ISO 20916(IVD性能試験)
・ISO 14971(リスクマネジメント)、ISO 13485、ISO 17511(IVD標準物質のトレーサビリティ)
・EUDAMED(2026年5月28日から4モジュールの利用義務化)、UDI関連規定、EU AI Act(AI搭載機器と社内でのAI利用の区別)

■講演中のキーワード
・MDR・IVDR 改正動向
・臨床評価報告書(CER)
・性能評価報告書(PER)
・PMCF/PMPF
・生成AI 文献調査 報告書作成

出典:株式会社情報機構 講座案内より(情報機構の講座ページ)

1. MDR・IVDRの現行要求と改正動向
1.1 規則の構造と事業者の義務
 ・指令(MDD/IVDD)から規則への転換で何が変わったか
 ・GSPR(一般安全・性能要求事項)の位置づけ
 ・経済事業者(製造業者・授権代理人・輸入業者・販売業者)の義務

1.2 移行措置と期限管理
 ・規則(EU) 2023/607によるMDR移行期間延長の適用条件
 ・規則(EU) 2024/1860によるIVDR移行措置
 ・レガシーデバイスに課される要求事項と社内の期限管理

1.3 改正案(2025年12月公表)の要点と現行要求との区別
 ・簡素化の方向性と主な提案内容
 ・審議スケジュールと成立の見通し
 ・現時点で企業が準備すべきことと、まだ前提にしてはいけないこと

1.4 Notified Bodyの審査と指摘傾向
 ・技術文書審査で多い指摘事項
 ・臨床評価・性能評価に関する典型的な指摘
 ・審査遅延を避けるための事前準備

2. MDRの臨床評価とCER
2.1 評価計画と必要エビデンス
 ・臨床評価計画(CEP)の必須記載事項
 ・評価計画→データ特定→評価→分析→報告・継続更新の流れ
 ・臨床的ベネフィット、臨床性能、臨床安全性の定義

2.2 文献検索・選定・評価
 ・検索戦略(データベース、検索式、対象期間)の設計と記録
 ・採否基準の設定、品質評価・バイアス評価、PRISMAを用いた選定過程の透明化
 ・【生成AIデモ】検索式案と文献の一次仕分けを作り、採否理由を原文で検証する
 ・生成AI活用の前提(入力・指示・検証の手順)、論文の著作権・出版社規約の確認、AI検索を網羅的検索とみなさないこと

2.3 同等性とデータアクセス
 ・技術的・生物学的・臨床的同等性の3要件
 ・同等機器データへの十分なアクセスと、第61条の条件で求められる契約の区別
 ・MDCG 2020-5、MDCG 2023-7の読み解きと同等性が認められない場合の代替戦略
 ・【生成AIデモ】技術的・生物学的・臨床的特性の比較表を作り、不足根拠を整理する

2.4 臨床試験の要否と手続
 ・クラスIII・埋込型機器の原則と免除条件
 ・ISO 14155に基づく臨床試験の計画
 ・試験区分に応じた申請・承認/通知と倫理審査(附属書XV)

2.5 CERの作成と自己点検
 ・CERの構成と、臨床試験・文献データの統合
 ・NBの審査観点(MDCG 2020-13)を用いたCERの自己点検
 ・【生成AIデモ】確認済みのエビデンステーブルからCERの一節を起案し、引用・数値・結論を点検する
 ・エビデンス不足を文章で埋めない:結論と承認は力量のある評価者が担う

3. IVDRの性能評価とPER
3.1 評価計画と3本柱
 ・科学的妥当性・分析的性能・臨床的性能の3本柱
 ・性能評価計画(PEP)と性能評価報告書(PER)の構成
 ・クラス分類(A~D)と、意図する目的・性能主張に見合うエビデンスの充足性

3.2 科学的妥当性
 ・文献・ガイドライン・専門家意見の活用
 ・バイオマーカーと臨床状態の関連づけ
 ・【生成AIデモ】文献から科学的妥当性を支える情報を抽出し、出典箇所と対応させる

3.3 分析的性能
 ・正確さ(真度・精度)、検出限界、測定範囲、特異性
 ・干渉物質・交差反応の評価
 ・標準物質とトレーサビリティ(ISO 17511)、安定性・ロット間差

3.4 臨床的性能・性能試験
 ・ISO 20916に基づく性能試験の計画
 ・検体の取扱いとインフォームドコンセント
 ・コンパニオン診断薬、自己検査・POCT機器の留意点
 ・患者・検体情報の取扱い(アクセス権、処理委託、越境移転)とAIへの入力可否の判断

3.5 PERの作成と自己点検
 ・3本柱の評価結果のまとめ方と結論の導き方
 ・【生成AIデモ】科学的妥当性・分析的性能・臨床的性能をPER草案に整理する

4. 技術文書・市販後活動・公開情報の連動
4.1 GSPR・リスク管理と評価結果
 ・技術文書(附属書II・III)の構成
 ・GSPRチェックリストと根拠資料の紐付け、ベネフィット・リスク分析
 ・【生成AIデモ】GSPRと評価結果の対応表から、根拠不足・文書間矛盾の候補を抽出する

4.2 PMS・PSUR・安全性報告
 ・PMS計画の必須記載事項
 ・PSURの対象と更新頻度(MDR:クラスIIaは少なくとも2年ごと、IIb・IIIは毎年/IVDR:クラスC・Dは毎年)
 ・トレンド報告・ビジランス報告とCAPAとの連動
 ・【生成AIデモ】模擬PMS集計データからPSURの更新箇所を整理する

4.3 PMCF・PMPF
 ・PMCF計画と評価報告書の構成
 ・調査手法(レジストリ、調査票、文献監視)の選択とPMPF(IVDR)の違い
 ・【生成AIデモ】残るエビデンス不足をPMCF・PMPFの確認課題に落とし込む

4.4 SSCP・SSP・EUDAMED
 ・SSCP(MDR)/SSP(IVDR)の対象と記載事項
 ・EUDAMED:2026年5月28日から義務化された4モジュール(アクター、UDI/機器、NB・証明書、市場監視)と経過措置
 ・【生成AIデモ】承認済み評価内容からSSCP/SSPの説明文案を作り、対象読者への適切性を確認する

5. NB指摘対応と継続更新
5.1 指摘の分析と根拠付き回答
 ・指摘を論点・必要根拠・修正文書に分解する
 ・再指摘を招かない記述のコツ
 ・【生成AIデモ】NB指摘を論点・必要根拠・修正文書・回答案に分解する

5.2 レビュー・承認・情報管理
 ・AI草案→専門家レビュー→承認の流れとSOP・様式への反映
 ・入力資料・利用モデル/設定・出力・修正・承認履歴の管理
 ・GDPR・個人情報保護法、EU AI Actへの対応の確認事項

5.3 更新トリガー・力量・外部委託
 ・CER/PER更新頻度の設定と更新トリガー、変更管理とNBへの通知
 ・評価者の力量管理(ISO 13485)とコンサルタント・CROとの役割分担

5.4 まとめと質疑応答
 ・本日の要点整理
 ・個別相談の進め方

※プログラム内容は一部変更となる場合がございます。
 その点、ご了承いただきますようお願い申し上げます。

出典:株式会社情報機構 講座案内より(情報機構の講座ページ)

株式会社イーコンプライアンス 代表取締役 村山 浩一

講師紹介

■経歴
1986年4月 日本ディジタルイクイップメント株式会社(日本DEC) ソフトウェアサービス部 入社
 ・GCP管理システム、症例データ管理システム企画・開発担当(現ClinicalWorks/GCP/CDM)
 ・改正GCP(J-GCP)に対応した標準業務手順書作成コンサルティング
 ・製薬業界におけるドキュメント管理システム導入コンサルティング
1999年1月 日本ディジタルイクイップメント株式会社 退社
1999年2月 日本アイ・ビー・エム株式会社 コンサルティング事業部 入社
 ・NYのTWG(The Wilkerson Group)で製薬業界に特化したコンサルタントとして研修
 ・製薬企業におけるプロセス リエンジニアリング担当
 ・Computerized System Validation(CSV)、21 CFR Part11 コンサルティング
2001年7月 IBM認定主幹コンサルタント
 ・アイビーエム・ビジネスコンサルティングサービス株式会社へ出向
  マネージング・コンサルタント
2004年7月 日本アイ・ビー・エム株式会社 退社
2004年8月 株式会社イーコンプライアンス設立
現在に至る

■専門および得意な分野・研究
・日米欧の医療機器規制
 日本:QMS省令、GVP省令
 米国:21 CFR 820 QSR(QMSR)、801、803、806
 欧州:MDR、IVDR
・日米欧の医薬品規制
 日本:GCP、GMP、GVP、GQP、GPSP
 米国:cGMP
 欧州:PIC/S GMP
・Computerized System Validation
 GAMP 5、PIC/S GMP Annex 11、IEC 80002-2
 FDA CSAガイダンス、コンピュータ化システム適正管理ガイドライン
・ER/ES
 21 CFR Part 11、ER/ES指針

■本テーマ関連学協会での活動
・東京都医工連携HUB機構 医工連携セミナー
・滋賀医療機器工業会 令和3年度医療機器講習会
・臨床検査薬協会国際委員会

出典:株式会社情報機構 講座案内より(情報機構の講座ページ)

追加情報

受講形式

ライブ配信, 見逃し配信

講師紹介割引番号のご案内

講師紹介割引番号Z-515(1月専用番号)

情報機構のお申し込みフォームで、割引番号の欄(無い場合は備考欄)に、この番号をご入力ください。
情報機構の申込ページへ進む →

申込ページは新しいタブで開きます。主催・お申し込み・お支払いは株式会社情報機構です。