このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
情報機構のページで詳細を見る・申し込む →
日時・受講料
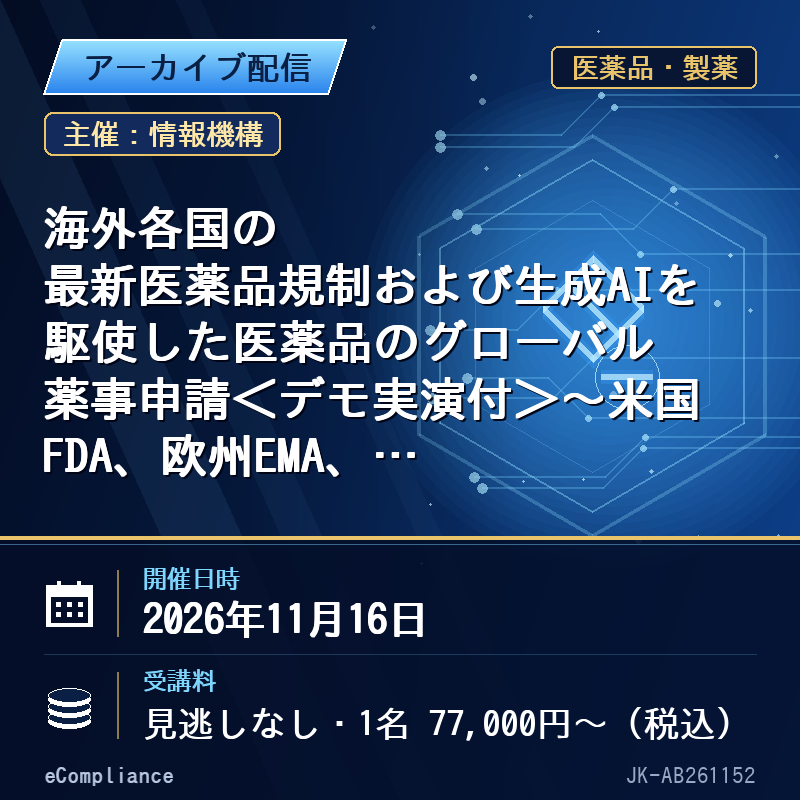
- 日時:2026年11月16日(月) 10:30-16:30
- 【オンライン受講(見逃し視聴なし)】1名 77,000円(税込)/1社2名以上同時申込の場合 1名につき 66,000円
- 【オンライン受講(見逃し視聴あり)】1名 82,500円(税込)/1社2名以上同時申込の場合 1名につき 71,500円
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
株式会社イーコンプライアンス 代表取締役 村山 浩一 氏
セミナーポイント
■講座のポイント
医薬品のグローバル展開では、米国・欧州に加え、アジア・中南米・中東など各国固有の要求への対応が開発・申請スケジュールを大きく左右する。
本講座では、FDAおよびEMAの申請制度を整理した上で、2026年に発効するEU医薬品規制改革(新規則・新指令)の要点、中国NMPA、韓国MFDS、ASEAN、ブラジルANVISA、インドCDSCOなど主要国の最新動向を解説する。あわせてCTD/eCTD v4.0への移行とICH M4Q(R2)の改訂動向を踏まえた申請資料の整備方針を示す。さらに、生成AIを用いた各国規制の調査、規制ギャップ分析、英文申請資料および照会事項回答の草案作成をデモで実演する。
■受講後、習得できること
・米国・欧州・アジア主要国の承認申請制度と要求資料の違いを体系的に整理できる
・2026年発効のEU医薬品規制改革が自社の申請戦略・データ保護期間に与える影響を把握できる
・CTD/eCTD v4.0およびICH M4Q(R2)の動向を踏まえた申請資料の整備方針を立てられる
・各国の照会事項(Question)対応、CMC変更のグローバル管理の勘所を理解できる
・生成AIを用いて各国規制の調査・ギャップ分析・英文申請資料の草案作成を短時間で行える
・生成AIの回答を鵜呑みにしないためのファクトチェックと記録の残し方を理解できる
■本テーマ関連法規・ガイドラインなど
・ICH M4(CTD)、M4Q(R2)(Step 2、2025年)、M8(eCTD v4.0)
・ICH Q8〜Q12、Q14、Q2(R2)ほか品質関連ガイドライン
・米国:FD&C Act、21 CFR 312(IND)、314(NDA/ANDA)、601(BLA)、21 CFR 210/211(cGMP)
・欧州:Regulation (EC) No 726/2004、Directive 2001/83/EC、EU医薬品規制改革パッケージ(2026年発効・2028年まで移行期間)、EU GMP
・中国:薬品管理法、薬品登録管理弁法(NMPA/CDE)
・韓国MFDS、台湾TFDA、シンガポールHSA、ASEAN ACTD/ACTR
・ブラジルANVISA RDC、インドNDCT Rules 2019(CDSCO)、WHO GMP、PIC/S加盟国制度
・日本:薬機法、GMP省令、GQP省令(海外製造所の登録・査察対応)
・FDA Draft Guidance「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」(2025年1月)、EMA AI活用リフレクションペーパー
■講演中のキーワード
・グローバル薬事申請
・eCTD v4.0/ICH M4Q(R2)
・EU医薬品規制改革(EU Pharma Package)
・NMPA/ANVISA/ASEAN ACTD
・海外製造所登録/CPP(証明書)
・生成AI 薬事 業務効率化
セミナー内容
1. グローバル薬事の全体像
1.1 主要規制当局とICHの位置づけ
1.2 申請ルートの選択とグローバル開発戦略
1.3 各国申請でつまずく典型パターン
2. 米国FDAの申請制度
2.1 IND/NDA/ANDA/BLAの流れと審査プロセス
2.2 迅速承認制度(Fast Track、Breakthrough Therapy、Priority Review、Accelerated Approval)
2.3 申請前ミーティングとレビューサイクル、CRL(Complete Response Letter)対応
2.4 DMF、施設情報、cGMP査察への備え
3. 欧州EMAの申請制度と2026年規制改革
3.1 中央審査方式・相互承認方式・分散審査方式の使い分け
3.2 EU医薬品規制改革(新規則・新指令)の要点とデータ保護期間の変更
3.3 希少疾病用医薬品・小児医薬品制度の見直し
3.4 供給不足対策、環境リスク評価などの新たな要求
4. アジア・中南米・その他地域の最新動向
4.1 中国NMPA:薬品登録管理弁法とCDE審査の実務
4.2 韓国MFDS、台湾TFDA、シンガポールHSA
4.3 ASEAN ACTD/ACTRと各国の運用差
4.4 ブラジルANVISA、インドCDSCO、中東・アフリカ地域
4.5 GMP証明書・CPP取得と海外製造所登録の実務
5. CTD/eCTDと申請資料作成の実務
5.1 ICH M4/M4Q(R2)の改訂動向とModule 2.3・3.2への影響
5.2 eCTD v4.0への移行と各国の受入状況
5.3 各国要求に応じたCTDのローカライズと差分管理
5.4 照会事項(Question)対応とライフサイクル変更管理
6. 生成AIによるグローバル薬事業務の効率化【デモ実演】
6.1 各国規制の調査・要約デモ
6.2 規制ギャップ分析表の作成デモ
6.3 英文申請資料・照会事項回答の草案作成と和英翻訳デモ
6.4 使えるプロンプトの型とファクトチェックの進め方
6.5 機密情報の取扱いと社内AI利用規程
7. まとめ
8. 質疑応答
※プログラム内容は一部変更となる場合がございます。
その点、ご了承くださいますようお願い申し上げます。
出典:株式会社情報機構(https://johokiko.co.jp/seminar_medical/AB261152.php)。掲載は情報機構との提携によります。
レビュー
レビューはまだありません。