受講形式会場受講
このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
日時・受講料
- 日時:2026年12月11日(金) 10:30-16:30
- 会場:[東京・大井町]きゅりあん 4階研修室
- 【会場受講】1名 50,600円(税込)/1社2名以上同時申込の場合 1名につき 39,600円
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
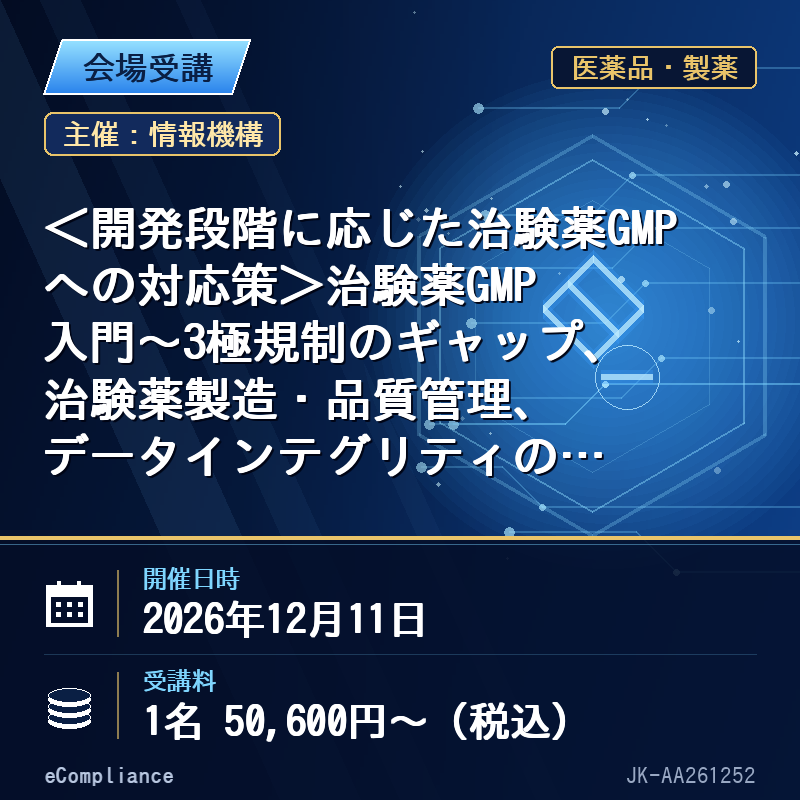
主催:株式会社情報機構(お申し込みは情報機構のページで承ります)日時:2026年12月11日(金) 10:30-16:30会場:[東京・大井町]きゅりあん 4階研修室講師:医薬研究開発コンサルテイング…
このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
医薬研究開発コンサルテイング 代表取締役 橋本 光紀 氏
医薬品開発は、臨床試験を如何に効率よく進めることが出来るかにかかっている。その為には、治験薬を計画通りに供給することが必須である。治験薬製造に関しては、製法が確立していない時期でもあり、設備もマルチ製造設備を使用するケースが主で、製造法の取扱いが実験室レベルでの管理で間に合わせている状況がみられる。しかし、医薬品としての品質は臨床段階からGMPの規制がかかっており、安易な取り扱いはデータの信頼性を損なうばかりでなく、開発にブレーキを掛ける事態となることを忘れてはいけない。不純物の取り扱いも、遺伝毒性不純物が問題視され、分析法にも注目が集まる。如何に効率よく治験薬を製造し、確実に治験に供給すべきか、多くのチェックポイントがある中で抑えておくべき重要なポイントについて解説する。
1.GMPとは
1-1.GMPの基本
1-2.GMPの歴史
1-3.GMPの三原則と記録
1-4.経営者の責任と従業員の責任
1-5.品質保証体制の確立
2.ICHとは
2-1.ICHにより何が変わったか
2-2.ICHQ8,Q9,Q10,Q11とCAPAについて
3.PIC/Sについて
3-1.PIC/Sとは
3-2.PIC/Sの動きと日本の対応
3-3.サイトマスターファイル(SMF)とは
4.医薬品開発の流れと臨床段階ごとの分析法設定
4-1.PhaseⅠ~PhaseⅢは何を決める試験なのか
4-2.分析法バリデーション:早期実施の理由
4-3.治験薬開発状況
5.治験薬GMPとは:なぜ治験薬GMPが必要なのか
5-1.治験薬の3原則
5-2.治験薬GMPとGCPの位置づけ(日本、米国、EU)
5-3.Q7原薬GMPガイドラインの治験薬
5-4.治験薬GMPと医薬品GMPの主な相違点と共通点
6.Annex13(治験薬製造)の要旨と留意点
6-1.Annex13とは
6-2.Annex13(治験薬製造)のポイント
6-3.Annex13の活用
7.治験薬製造の参考になる法やガイドライン
7-1.国際標準として
7-2.日本
7-3.アメリカ
7-4.欧州
8.治験薬GMPにおける治験薬製造、品質管理上の留意点
8-1.目的
8-2.考え方
8-3.治験薬品質の一貫性と同等性
8-4.開発段階での変更管理
8-5.治験薬製造における留意点
8-6.治験薬の品質管理における留意点:バリデーションとベリフィケーション
8-7.治験薬GMPのポイントと対応策
9.3極における治験薬GMPの要件の違い:規制ギャップ
9-1.目的
9-2.考え方
9-3.治験薬品質の一貫性と同等性
9-4.開発段階での変更管理
9-5.治験薬製造における留意点
10.適格性評価とは:なぜ必要か、その進め方は
10-1.DQ:設計時適格性評価
10-2.IQ:据付時適格性評価
10-3.OQ:運転時適格性評価
10-4.PQ:稼働時適格性評価
11.変更管理、逸脱管理、品質等に関する情報及び不良等の処理
11-1.変更管理
11-2.変更管理のランク付けと処理の仕方
11-3.開発段階における変更管理
12.データインテグリティとは:生データの取り扱い
12-1.生データとは
12-2.生データになる条件
12-3.生データ訂正のルール
12-4.生データ管理と保管
12-5.データインテグリティ
12-6.実験ノートの書き方
13.不純物プロファイルと遺伝毒性不純物
13-1.不純物プロファイルとは
13-2.不純物プロファイルの確立手順
13-3.遺伝毒性不純物:ニトロソジメチルアミン類の取り扱い、バルサルタン問題
14.開発段階における品質管理とQA判断の根拠
14-1.QAの責任
14-2.QAの仕事
14-3.QAに属するSOP例
14-4.臨床段階における品質管理:製法、出発物質、重要工程パラメータの特定と化学工学、原薬の晶析、品質、不純物
15.委受託製造における技術移管
15-1.技術移管のポイント
15-2.委受託製造の際の不純物管理のポイント
16.製薬業界の動向:トランプ関税の影響
17.まとめ
出典:株式会社情報機構(https://johokiko.co.jp/seminar_medical/AA261252.php)。掲載は情報機構との提携によります。
| 受講形式 | 会場受講 |
|---|
レビュー
レビューはまだありません。