このセミナーは株式会社情報機構の主催です。主催・お申し込み・お支払いは株式会社情報機構です。当社(イーコンプライアンス)では、この講座の申込・決済・見積・ポイント付与は扱いません。
情報機構のページで詳細を見る・申し込む →
日時・受講料
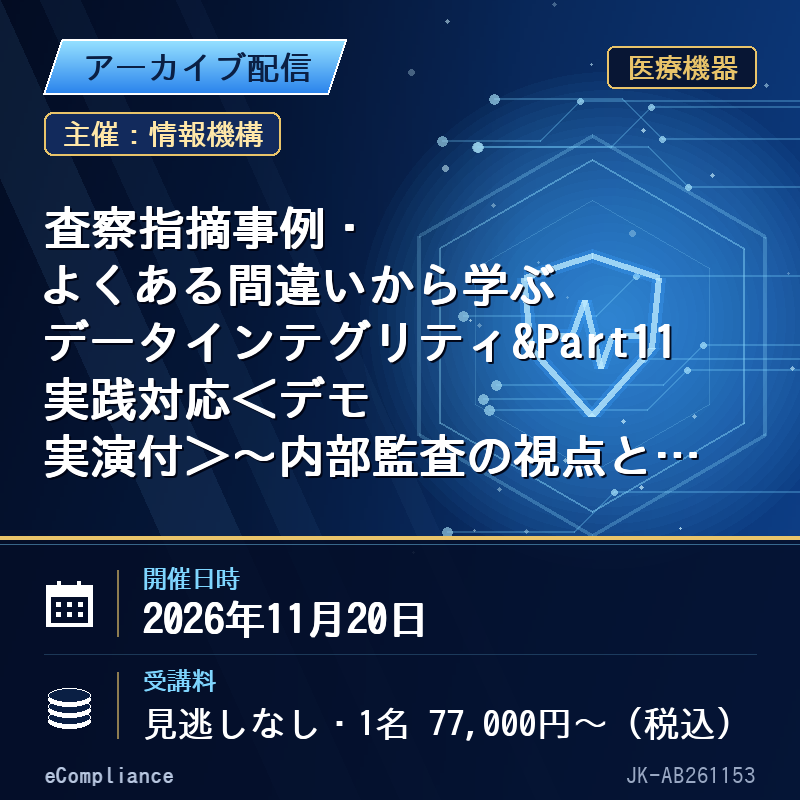
- 日時:2026年11月20日(金) 10:30-16:30
- 【オンライン受講(見逃し視聴なし)】1名 77,000円(税込)/1社2名以上同時申込の場合 1名につき 66,000円
- 【オンライン受講(見逃し視聴あり)】1名 82,500円(税込)/1社2名以上同時申込の場合 1名につき 71,500円
受講料・日程・割引の詳細と最新の情報は、情報機構のページでご確認ください。
株式会社イーコンプライアンス 代表取締役 村山 浩一 氏
セミナーポイント
■講座のポイント
データインテグリティ(DI)とER/ES(21 CFR Part 11)は、FDAのWarning Letter・Form 483やPMDAのGMP適合性調査において、今なお指摘の中心にある領域である。多くの企業ではSOPを整備したものの、監査証跡レビューの形骸化、共有IDの使用、紙と電子のハイブリッド運用の管理不備など、査察で必ず突かれる「よくある間違い」が放置されているのが実情である。
本講座では、FDA・PMDAの具体的な査察指摘事例を多数取り上げ、「なぜ指摘されたのか」「指摘を受けた企業はどう回答し、どのようなCAPAを講じたのか」まで踏み込んで解説する。あわせて、内部監査・自己点検でDI/Part 11をチェックする際の着眼点をチェックリスト形式で紹介し、査察前に自社の弱点を発見できるようにする。さらに、生成AIを活用してDIリスクアセスメント、監査証跡レビュー手順書、査察想定問答を短時間で作成する方法をデモで実演する。明日から使えるチェックリストとプロンプトの型を持ち帰り、DI対応の実効性と工数削減を同時に実現していただきたい。
■受講後、習得できること
・FDA Warning Letter・Form 483・PMDA査察における具体的なDI/Part 11指摘事例と、指摘企業の対応(回答書・CAPA)の実例を理解できる
・監査証跡レビューの形骸化、共有ID、ハイブリッド運用など「よくある間違い」を知り、自社に潜む同種のリスクを特定できる
・ALCOA+を抽象論で終わらせず、監査証跡レビューの対象・頻度・実施者・記録方法を含む具体的な運用ルール・SOPに落とし込める
・内部監査・自己点検でDI/Part 11を監査する際の着眼点とチェックリストを持ち帰り、査察前に自社の弱点を発見できる
・生成AIを用いてDI関連のリスクアセスメント・SOP草案・査察想定問答を短時間で作成できる
・生成AI利用時のハルシネーション対策、機密情報の取扱い、検証記録の残し方を理解できる
■本テーマ関連法規・ガイドラインなど
・21 CFR Part 11(電子記録・電子署名)
・FDA Guidance「Data Integrity and Compliance With Drug CGMP」(2018年)
・PIC/S PI 041-1「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments」
・PIC/S GMP Guide Annex 11(コンピュータ化システム)、EU GMP Annex 11
・GMP省令、厚生労働省「医薬品等の承認又は許可等に係る申請等における電磁的記録及び電子署名の利用について」(ER/ES指針)
・「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン」
・FDA Guidance「Computer Software Assurance for Production and Quality System Software」(2025年最終化)、GAMP 5第2版
・FDA Draft Guidance「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」(2025年1月)
■講演中のキーワード
・データインテグリティ
・21 CFR Part 11
・査察指摘事例(Warning Letter・Form 483)
・監査証跡レビュー
・内部監査・自己点検
・生成AI 業務効率化
セミナー内容
1. データインテグリティ規制の全体像と査察の最新動向
1.1 なぜ今もDIが査察の最重要論点なのか(規制当局の最新の指摘傾向)
1.2 FDA・PIC/S・EU・PMDAの要求の対比
1.3 DIとER/ES指針・21 CFR Part 11の関係整理
2. 具体的な査察指摘事例と対応事例の徹底解説
2.1 FDA Warning Letter・Form 483にみるDI指摘の類型(データ削除、バックデート、共有ID、監査証跡の無効化 等)
2.2 PMDA GMP適合性調査・都道府県査察における国内指摘事例
2.3 指摘を受けた企業の対応事例:回答書の書き方とCAPAの進め方
2.4 指摘の根本原因分析(仕組み・教育・組織風土のどこに問題があるか)
3. ALCOA+とPart 11対応の「よくある間違い」
3.1 ALCOA+各要素の意味とよくある誤解
3.2 紙記録・ハイブリッド運用・生データの定義に潜む落とし穴
3.3 監査証跡レビューの形骸化:対象・頻度・実施者・記録のよくある間違いとリスクベースの設計
3.4 電子署名・アクセス権限管理・バックアップのNG事例
3.5 Excel・共有フォルダ運用の危険性と現実的な管理方法
4. 内部監査・自己点検におけるDI/Part 11の視点
4.1 内部監査でDIをどう監査するか:着眼点とチェックリスト
4.2 データガバナンス体制の構築とDIリスクアセスメントの進め方
4.3 GAMP 5第2版・FDA CSAを踏まえたリスクベースの検証文書合理化
4.4 クラウド/SaaS利用時の供給者アセスメントとDI確保
5. 生成AIによるDI・Part 11業務の効率化【デモ実演】
5.1 生成AIで何ができるか/できないか
5.2 DIリスクアセスメント表の作成デモ
5.3 監査証跡レビュー手順書・SOP草案の作成デモ
5.4 査察想定問答(Q&A)とCAPA計画の作成デモ
5.5 実務で使えるプロンプトの型
6. 生成AI利用時の規制・情報セキュリティ上の留意点
6.1 ハルシネーション対策とレビュー・承認記録の残し方
6.2 機密情報・個人情報の取扱いと社内AI利用規程の作成
6.3 AI利用に関する規制動向(FDA AIガイダンス、EU AI Act)
7. まとめ
8. 質疑応答
※プログラム内容は一部変更となる場合がございます。
その点、ご了承くださいますようお願い申し上げます。
出典:株式会社情報機構(https://johokiko.co.jp/seminar_medical/AB261153.php)。掲載は情報機構との提携によります。
レビュー
レビューはまだありません。